研究焦點

多尺度分子模擬結合機器學習 協力實現晶圓級高遷移率 p 型硼碳氮(BCN)二維半導體磊晶成長
研究成果概述
二維(2D)半導體因具有原子級厚度,被視為突破傳統矽半導體微縮極限、發展次世代電子元件的關鍵材料。然而長期以來,高效能 p 型 2D 材料始終付之闕如,其根本原因在於此類材料普遍具有強烈的電子摻雜傾向、軌域局部化與顯著的電洞散射,使得穩定且高效率的 p 型 2D 半導體難以實現,也連帶阻礙了三維互補式場效電晶體(CFET)的發展。因此,如何在晶圓尺度上成長兼具高品質與穩定 p 型特性的二維半導體,一直是該領域的核心挑戰。
中央研究院應用科學研究中心包淳偉研究員與國立臺灣大學、日本東京大學等跨領域團隊合作,提出以「前驅物工程」為核心的化學氣相沉積(CVD)策略,在單晶銅(Cu(111))薄膜上成功成長晶圓級、單層的硼碳氮(BCN)磊晶薄膜。研究團隊以單甲基氨硼烷(MMAB, CH3NH2BH3)與氨硼烷(AB, NH3BH3)作為雙前驅物,透過調控兩者的脫氫與表面反應路徑,克服了硼、碳、氮三種原子在供應時間與空間上的錯配問題,使碳原子能主要以取代氮位(C_N)的方式嵌入連續結晶的氮化硼晶格中。所成長的單層 BCN 具有約 1.90 eV 的能隙,據此製作的晶圓級 p 型 BCN 場效電晶體陣列展現高達 100 cm2 V-1 s-1 的電洞遷移率、大於 0.9 mA/um 的開態電流與 108 的開關比,效能超越現行最先進的 p 型二維半導體。
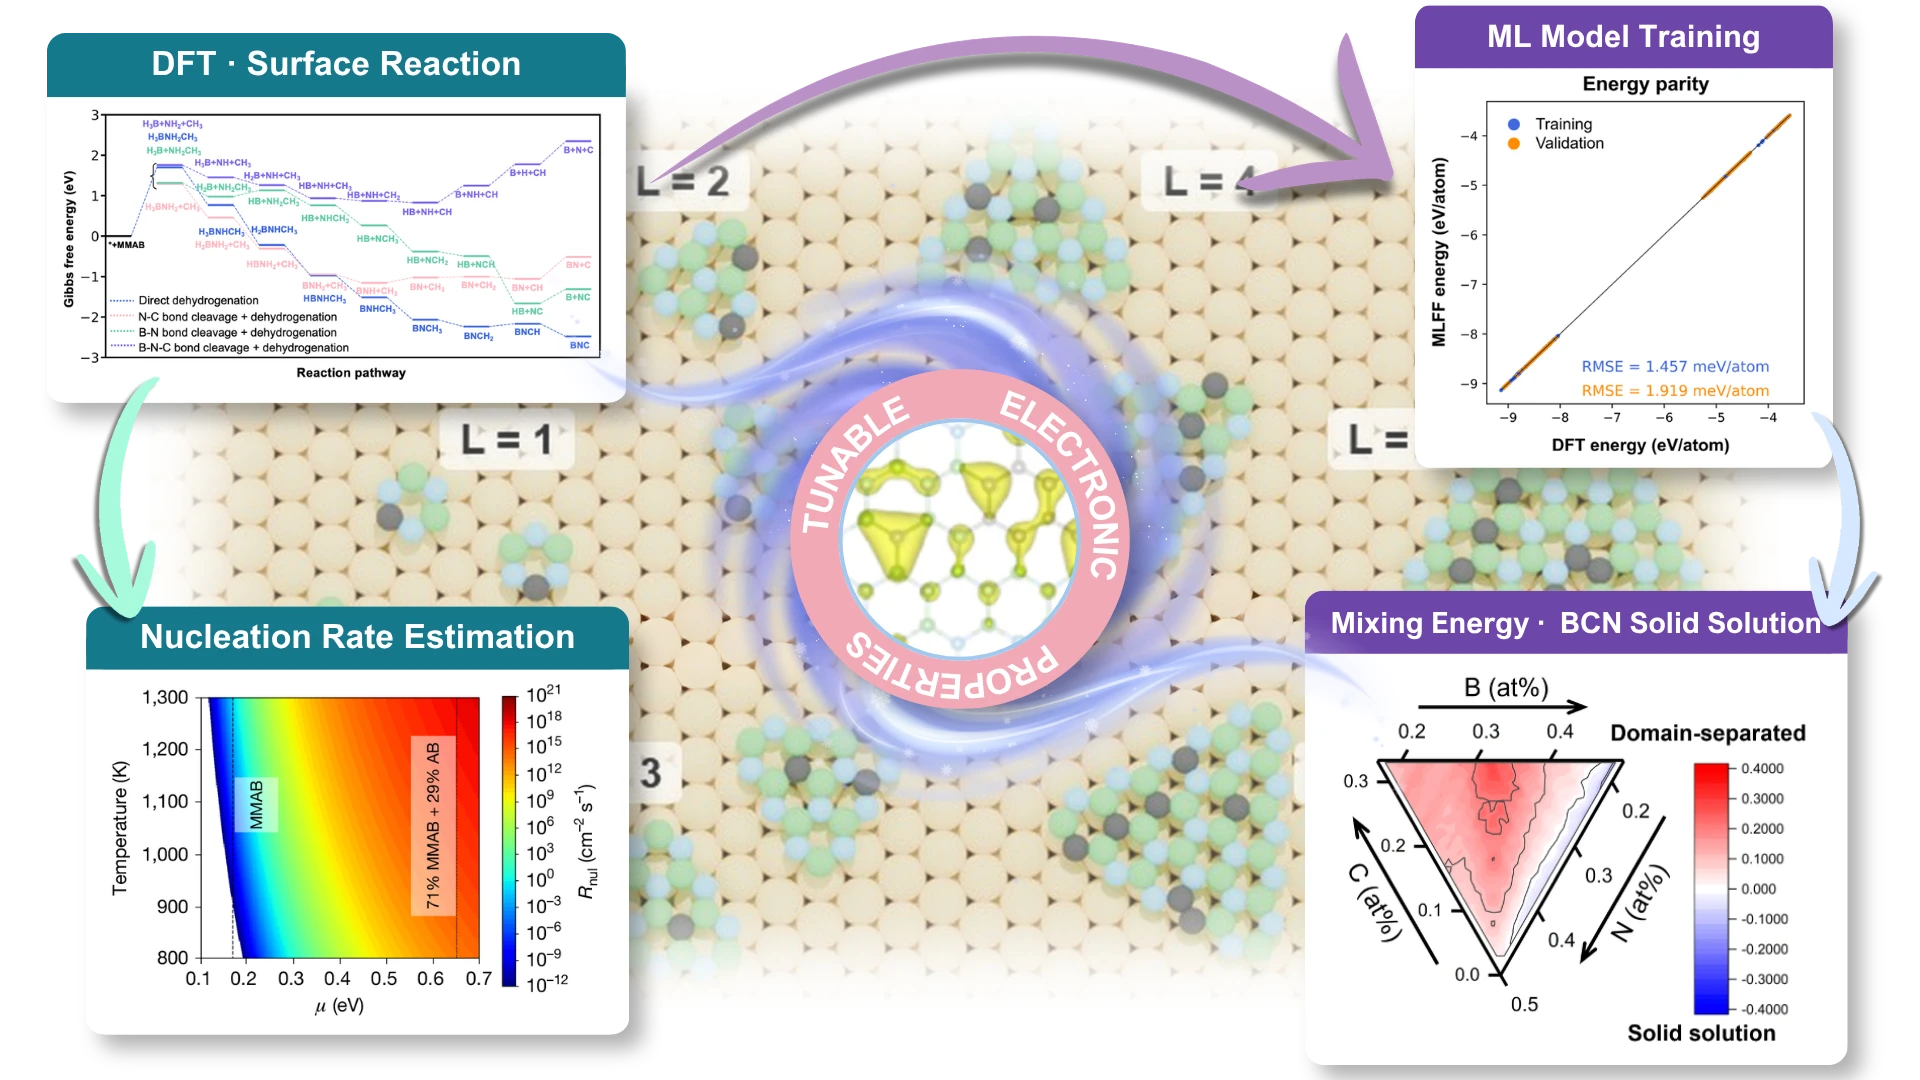
在本研究中,包淳偉研究團隊負責多尺度分子模擬與機器學習,扮演「由微觀機制到協力製程設計」的關鍵角色。團隊首先以第一原理密度泛函理論(DFT)計算 MMAB 與 AB 在 Cu(111) 表面的分解與表面反應路徑,釐清脫氫與 N–C/B–N 鍵裂解之間的競爭關係,證實「雙前驅物慢釋放」策略可有效解決 B、C、N 原子供應的時間與空間錯配;並進一步結合古典二維成核理論,建立成核速率對溫度與化學勢的相圖,指引最佳成長窗口。為突破 DFT 在計算成本與尺度上的限制,團隊以 DeePMD-kit 框架訓練機器學習力場(MLFF),利用逾 8,000 筆 DFT 結構訓練出深度網路位能模型,其能量與原子受力之預測誤差分別低於 1.919 meV/atom 與 0.111 eV/Å。藉由此高效能 MLFF,團隊在 36×36 的 Cu(111) 表面上產生超過 12,000 組、每組 2,592 個原子的 BCN 構型,計算混合能(E_mix)三元相圖,並以蒙地卡羅(Monte Carlo)取樣,證實 BCN 存在「準隨機固溶相」——由孤立碳原子與類石墨烯奈米域所組成,而非全域性的相分離;此一結構洞見是解釋材料電子性質的關鍵。最後,團隊以 HSE06 泛函計算電子結構,得到 1.92 eV 的理論能隙,與掃描穿隧光譜量測的 1.90 eV 相符,並說明 p 型行為與窄能隙源自碳原子取代孤立氮位及類石墨烯奈米域。
整體而言,本研究建立了「模擬—合成—元件」的閉環,透過多尺度分子模擬與機器學習,從原子尺度的反應機制一路到大尺度的固溶相穩定性提供完整理論支撐,成功促成晶圓級、高遷移率 p 型 BCN 二維半導體的實現,為後矽時代的三維互補式電子元件提供關鍵的材料平台。研究成果已於 2026 年 9 月 30 日發表於國際期刊《Nature》。
Figure of Paper